
uniQure hat am 2. September die Zulassung für AMT-130, seine experimentelle Gentherapie zur einmaligen Anwendung bei Chorea Huntington, in den USA und Großbritannien beantragt. Das Unternehmen bat die US-amerikanische Arzneimittelbehörde FDA um ein beschleunigtes Zulassungsverfahren und eine prioritäre Prüfung, während in Großbritannien eine reguläre Marktzulassung angestrebt wird. Laut Unternehmensangaben rücken die simultanen Anträge das Programm von einer frühen klinischen Studie in die entscheidende Phase des Zulassungsverfahrens.
Der Antrag stützt sich auf ein bemerkenswertes, aber komplexes Ergebnis. Bei zwölf Patienten, die die hohe Dosis erhielten, zeigte sich laut uniQure über 36 Monate ein um 75 % langsamerer Rückgang auf der kombinierten Unified Huntington's Disease Rating Scale als in einer vergleichbaren Gruppe aus einer Datenbank zum natürlichen Krankheitsverlauf. Dieser Vergleich ergab ein statistisch signifikantes Ergebnis, war aber kein gleichzeitig durchgeführter randomisierter Wirksamkeitsvergleich. Reuters berichtete, dass diese Frage der Studiendurchführung monatelange Auseinandersetzungen zwischen dem Unternehmen und der FDA auslöste.
Die Lage ist ernst, da die Huntington-Krankheit fortschreitend, erblich und letztendlich tödlich verläuft. Die verfügbaren Medikamente behandeln lediglich die Symptome, nicht aber die zugrundeliegende Krankheit. uniQure schätzt, dass in den USA, der Europäischen Union und Großbritannien etwa 75.000 Menschen mit der Huntington-Krankheit leben, und viele weitere tragen die entsprechende Mutation in sich. Die offizielle Mitteilung an die SEC bestätigt die Einreichung beider Anträge, doch die Einreichung bedeutet nicht automatisch eine Genehmigung und garantiert nicht, dass die zuständigen Behörden die Unterlagen zur vollständigen Prüfung annehmen werden.
Eine einmalige Behandlung des Gehirns
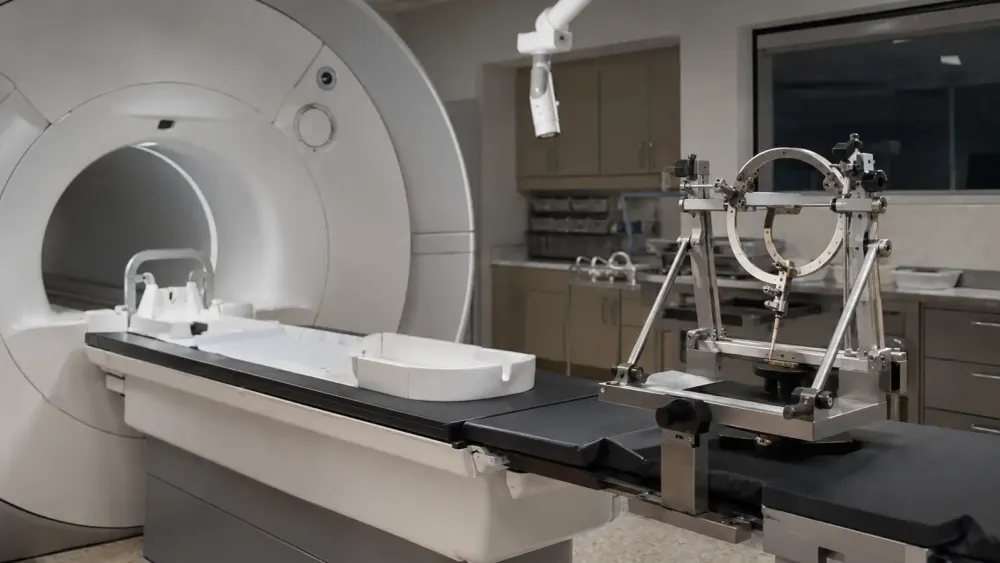
AMT-130, auch Ifezuntirgene Inilparvovec genannt, nutzt einen adeno-assoziierten Virusvektor, um eine gentechnisch veränderte microRNA einzuschleusen, die die Produktion des Huntingtin-Proteins reduzieren soll. Die Therapie wird einmalig mittels MRT-gesteuerter, konvektionsverstärkter Infusion in den Nucleus caudatus und das Putamen verabreicht – Strukturen innerhalb des Striatums, die stark von der Huntington-Krankheit betroffen sind. Wie die Programmbeschreibung erläutert,
Diese Verabreichungsmethode erhöht auch die praktischen Anforderungen an die Anwendung. Patienten unterziehen sich einer stereotaktischen Neurochirurgie in einem Zentrum, das für bildgesteuerte Infusionen ausgestattet ist, und der virale Vektor kann nach der Verabreichung nicht einfach entfernt werden. Die Zulassungsbehörden müssen daher mehr als nur die Veränderung eines Scores berücksichtigen: Sie müssen die Konsistenz der Herstellung, die Reproduzierbarkeit des Eingriffs, die neurologische Sicherheit und die Frage, ob der erwartete Nutzen einen irreversiblen Eingriff rechtfertigt, bewerten.
Die vorgeschlagene Patientengruppe besteht aus Erwachsenen mit einem frühen Stadium der Huntington-Krankheit, bei denen messbare Symptome auftreten, aber noch wesentliche neurologische Funktionen erhalten sind. Eine frühere Behandlung kann zwar mehr neurologische Kapazitäten bewahren, setzt aber gleichzeitig Menschen, die noch arbeiten und selbstständig leben können, einem belastenden Verfahren aus, dessen Langzeitfolgen ungewiss sind. Aus diesem Grund ist eine kontinuierliche Nachbeobachtung besonders wichtig bei einer Gentherapie, die über Jahre hinweg aktiv bleiben soll, im Gegensatz zu einem Medikament, das bei auftretenden Problemen abgesetzt werden kann.
Was die Ergebnisse der 36-monatigen Studie zeigen
Die zentrale US-Studie begann mit 26 Teilnehmern: sechs in der Niedrigdosisgruppe, zehn in der Hochdosisgruppe und zehn in der Kontrollgruppe (Placebo-Operation). Vier Personen der Kontrollgruppe wechselten nach etwa zwölf Monaten in die Behandlungsgruppe. In einer separaten europäischen Studie wurden 13 Patienten behandelt, während in weiteren Kohorten die Immunsuppression und Patienten mit geringerem Striatumvolumen untersucht wurden. Aus den öffentlich zugänglichen Studienunterlagen geht hervor, dass das Programm primär auf die Bewertung von Sicherheit, Verträglichkeit und frühen biologischen oder klinischen Signalen ausgerichtet war.
Für seine zentrale Analyse verglich uniQure die behandelten Studienteilnehmer mit ähnlichen Patienten aus Enroll-HD, einer großen Beobachtungsstudie zum Verlauf der Huntington-Krankheit. Die Hochdosisgruppe verzeichnete über 36 Monate einen durchschnittlichen Rückgang von 0,38 Punkten auf der Gesamtskala, verglichen mit 1,52 Punkten in der externen Kontrollgruppe. Das Unternehmen interpretierte dies als eine um 75 % langsamere Progression. Die wichtigsten Ergebnisse zeigten zudem positive Tendenzen bei motorischen und funktionellen Messungen, wobei es sich hierbei jedoch um firmeneigene Daten einer kleinen Kohorte handelt.
Propensity-Score-Matching kann beobachtete Merkmale wie Alter, Krankheitsstadium und Ausgangsleistung ausgleichen. Es kann jedoch keinen Ausgleich hinsichtlich nicht erfasster Faktoren, unterschiedlicher Beurteilungsmethoden oder Änderungen in der Behandlung zwischen einer Studie und einer Beobachtungsdatenbank gewährleisten. Auch kann eine Hochdosis-Kohorte von 12 Personen seltene Nebenwirkungen nicht zuverlässig aufdecken. Ein unabhängiger klinischer Kommentar beschrieb das Ergebnis als vielversprechend, betonte aber gleichzeitig, dass externe Kontrollen und kleine Stichproben die Gewissheit über das Ausmaß des Nutzens einschränken.
Die ursprüngliche Scheinbehandlungsgruppe liefert weiterhin nützliche Erkenntnisse zur Sicherheit des Verfahrens und zu kurzfristigen Messungen. Durch den späteren Wechsel der Behandlungsgruppen ist jedoch ein dreijähriger randomisierter Vergleich nicht möglich. Dies ist keine rein technische Randnotiz: Der Verlauf der Huntington-Krankheit ist individuell unterschiedlich, und zusammengesetzte Skalen kombinieren motorische Funktionen, Kognition und Alltagsfähigkeiten. Ein großer scheinbarer Unterschied kann klinisch relevant sein, birgt aber gleichzeitig mehr Unsicherheit als derselbe Unterschied, der in einer konventionellen, ausreichend großen randomisierten Studie beobachtet wird.
Warum die FDA ihren Kurs geändert hat
Die Einreichung erfolgte nach einer ungewöhnlich öffentlichkeitswirksamen Kehrtwende der Zulassungsbehörde. Im November 2025 teilte uniQure mit, dass die FDA das bestehende klinische Datenpaket nicht mehr als ausreichenden primären Nachweis für einen Zulassungsantrag für Biologika ansehe, was dem Verständnis des Unternehmens aus früheren Gesprächen widersprach. Laut Reuters. Die Bedenken der Behörde bezogen sich darauf, ob die extern kontrollierte Analyse die Wirksamkeit ohne eine weitere Studie mit einer parallelen Kontrollgruppe nachweisen könne.
Nach einem Treffen der Kategorie A im Januar hieß es im im März eingegangenen Protokoll weiterhin, die Daten der externen Kontrollgruppe seien zu diesem Zeitpunkt unzureichend. Im Juni teilte das Unternehmen mit, die FDA habe zugestimmt, dass die 36-monatige Analyse einen beschleunigten Zulassungsantrag unterstützen könne. Diese Vereinbarung erlaubte uniQure die Einreichung des Antrags; sie legte jedoch weder die Annahme noch eine vorrangige Prüfung oder Zulassung im Voraus fest. Die FDA hat keine detaillierte Erklärung veröffentlicht, wie sich ihre Bewertung der Beweislage geändert hat oder welche Verpflichtungen möglicherweise erforderlich sind.
Der Streit spiegelt einen echten Zielkonflikt wider. Eine neue, Placebo-kontrollierte neurochirurgische Studie könnte zwar eine präzisere Wirksamkeitsschätzung liefern, würde aber von den Studienteilnehmern einen invasiven Eingriff verlangen und den Zugang zur Behandlung einer unaufhaltsam fortschreitenden Erkrankung verzögern. Externe Kontrollen vermeiden diese Belastung und können die Entwicklungszeit verkürzen, gewichten aber statistische Annahmen stärker. Die Zulassungsbehörden müssen entscheiden, ob die Gesamtheit der Evidenz für einen früheren Zugang ausreichend ist und ob die verbleibende Unsicherheit nach der Zulassung bewältigt werden kann.
Beschleunigte Genehmigung erhält die Unsicherheit aufrecht
Das beschleunigte Zulassungsverfahren der FDA ermöglicht eine frühere Zulassung für schwere Erkrankungen mit ungedecktem medizinischem Bedarf auf Grundlage eines Endpunkts, der mit hinreichender Wahrscheinlichkeit einen Nutzen vorhersagt, oder in einigen Fällen eines intermediären klinischen Endpunkts. Sponsoren müssen den erwarteten Nutzen in der Regel nach der Zulassung nachweisen, und die Behörde kann eine Therapie vom Markt nehmen, wenn die erforderlichen Nachweise nicht erbracht werden. uniQure hat nicht alle Details der vorgeschlagenen regulatorischen Grundlage offengelegt, und die FDA hat den Antrag noch nicht öffentlich angenommen.
Vor der inhaltlichen Prüfung benötigt die Behörde in der Regel etwa 60 Tage, um festzustellen, ob ein Antrag vollständig genug ist, um angenommen zu werden. Wird der Antrag angenommen und eine beschleunigte Prüfung gewährt, rechnet uniQure mit einer Bearbeitungszeit von sechs Monaten anstelle der üblichen zehn Monate. Diese Fristen beginnen nach der Prüfung der Unterlagen und sind daher nicht als Genehmigungsdatum zu verstehen. Anträge auf beschleunigte Bearbeitung können abgelehnt, die Prüfungsdauer verlängert und die Aufsichtsbehörden können zusätzliche Analysen, Informationen zur Herstellung oder klinische Daten anfordern.
Der britische Antrag führt zu einer parallelen Bewertung durch die Arzneimittelbehörde (MHRA). Die Prüfung desselben Arzneimittelpakets durch eine zweite Behörde kann einen wichtigen Vergleich ermöglichen, da sich Standards und Verfahrensweisen unterscheiden, selbst wenn die zugrunde liegenden Erkenntnisse übereinstimmen. Getrennte Anträge bedeuten zudem nicht zwangsläufig übereinstimmende Entscheidungen. Beide Behörden könnten unterschiedliche Maßnahmen hinsichtlich Nachverfolgung, Kennzeichnung oder Risikokontrolle anstreben, und keiner der Anträge beantwortet bisher Fragen zu Preisgestaltung, Kostenerstattung oder der Anzahl der Behandlungszentren.
Die nächsten Daten werden die Entscheidung beeinflussen
uniQure plant, die Ergebnisse der vierjährigen Nachbeobachtung noch vor Ende des dritten Quartals zu veröffentlichen. Diese Ergebnisse sollen zeigen, ob der Unterschied zu externen Kontrollgruppen bestehen bleibt, sich verringert oder vergrößert und ob verzögert auftretende Sicherheitssignale sichtbar werden. Die Langzeitwirkung ist für den Wert der Behandlung von zentraler Bedeutung: Eine einmalige Intervention gewinnt an Bedeutung, wenn ihre klinische Wirkung anhält. Ein nachlassender Nutzen oder Spättoxizität wären nach irreversibler Verabreichung jedoch schwerer zu handhaben. Längere Beobachtungszeiten können jedoch nicht alle Einschränkungen des nicht-gleichzeitigen Vergleichs beseitigen.
Wird eine beschleunigte Zulassung erteilt, sind die Planung und der Zeitpunkt der bestätigenden Studien ebenso wichtig wie die ursprüngliche Entscheidung. Laut FDA- Leitlinien sollten bestätigende Studien in der Regel umgehend beginnen und den klinischen Nutzen direkt bestätigen. Für AMT-130 benötigen die Zulassungsbehörden einen wissenschaftlich fundierten und ethisch vertretbaren Plan, sobald Patienten eine zugelassene Therapie erhalten können. Klare Meilensteine würden verhindern, dass vorläufige Ergebnisse die endgültige Evidenzgrundlage bilden.
Für Familien, die mit der Huntington-Krankheit konfrontiert sind, ist die Einreichung von großer Bedeutung, da sie die erste potenziell krankheitsmodifizierende Gentherapie den Zulassungsbehörden beiderseits des Atlantiks vorlegt. Sie ist jedoch noch kein Beweis für die Wirksamkeit von AMT-130 und auch kein Signal für Patienten, sich außerhalb von Studien behandeln zu lassen. Die anstehenden Prüfungen müssen klären, ob ein deutliches Signal der Krankheitsverlangsamung aus einer kleinen, extern kontrollierten Kohorte zuverlässig genug ist, um einen sofortigen Zugang zu rechtfertigen – und welche weiteren Belege erforderlich sind, falls dies der Fall ist.











